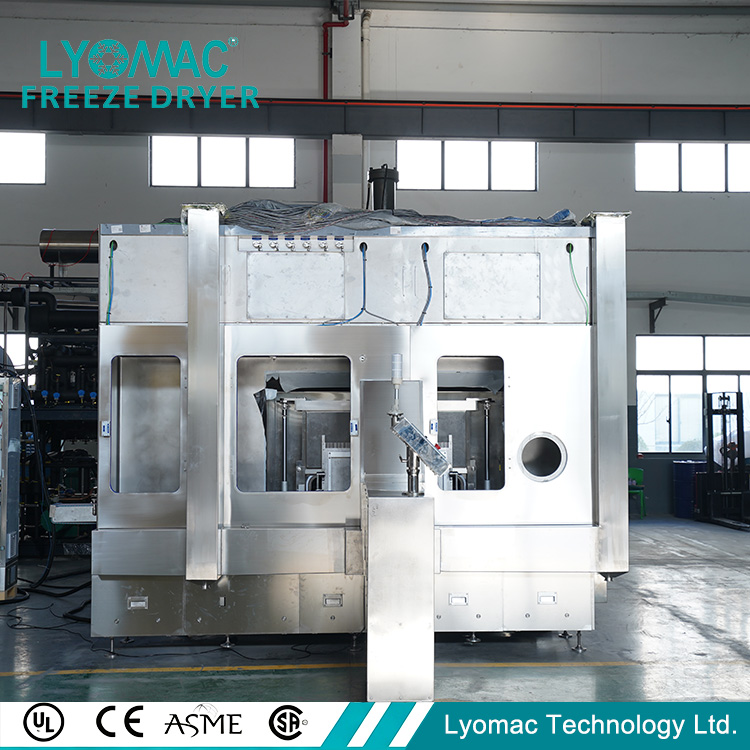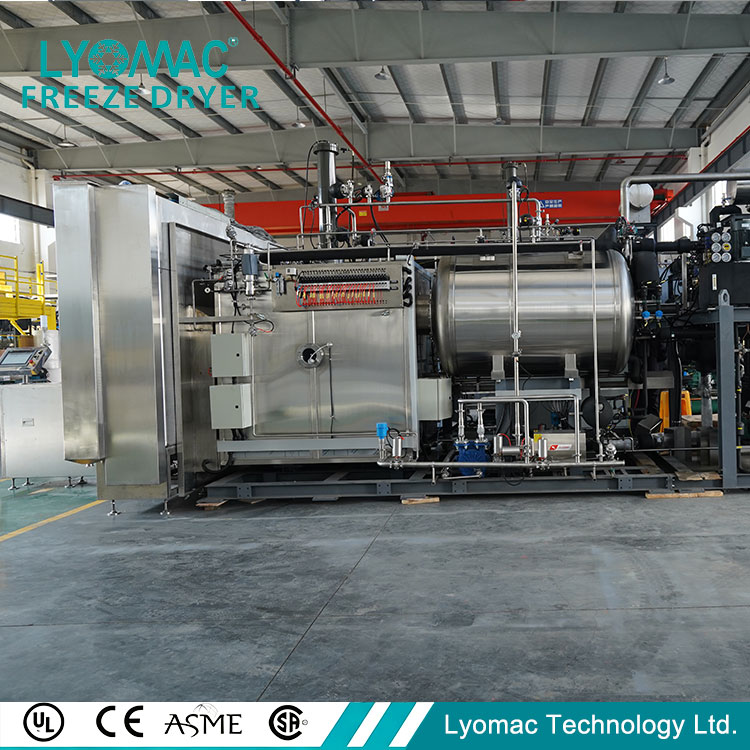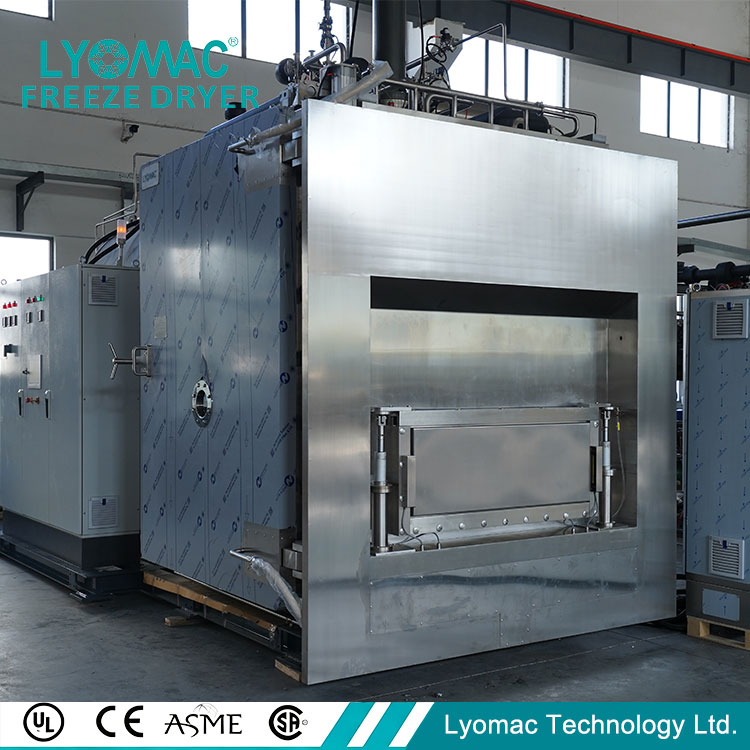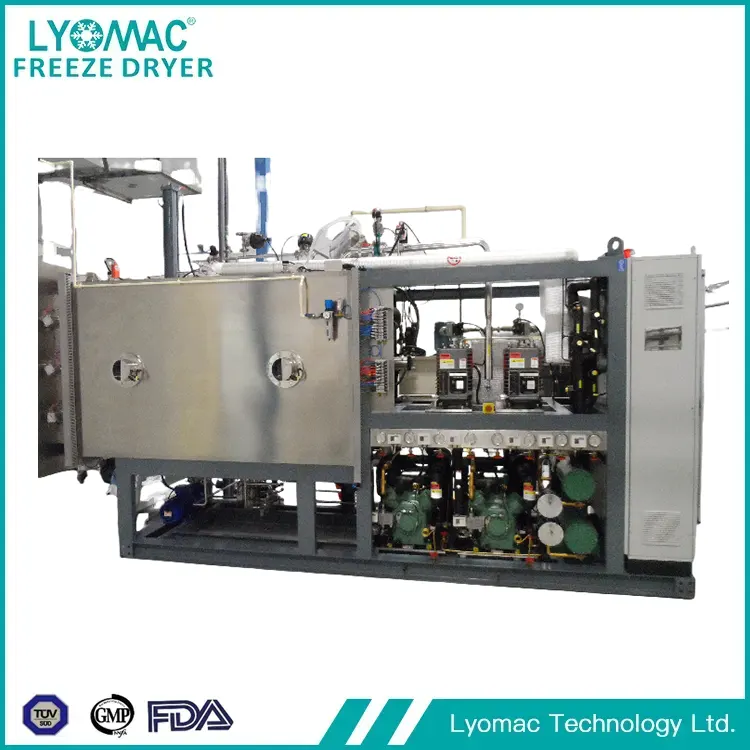
Niedawne zmiany i wyjaśnienia w międzynarodowych wytycznych dotyczących dobrej praktyki produkcyjnej (GMP) – w szczególności aktualizacje dotyczące sterylnej produkcji, systemów komputerowych i kontroli zanieczyszczeń – zmieniają oczekiwania wobec linii do liofilizacji na całym świecie. Producenci i dostawcy sprzętu muszą interpretować te zmiany, aby zapewnić zgodność. W tym artykule podsumowano kluczowe zmiany w przepisach, ich konsekwencje dla operacji liofilizacji oraz praktyczne kroki zalecane przez LYOMAC TECHNOLOGY LTD w celu dostosowania instalacji Lyopro do zmieniających się standardów.
1. Załącznik 1 do GMP UE (podkreślenie po rewizji): zwiększone oczekiwania dotyczące strategii kontroli zanieczyszczeń (CCS), ograniczona interwencja człowieka w strefach Klasy A oraz wyjaśnione wymagania dotyczące technologii barierowych (izolatory/RABS).
2. Obszary zainteresowania FDA: ciągła kontrola integralności danych, zrozumienie procesów i walidacja oparta na ryzyku; większą uwagę na API i krytyczne etapy procesu biologicznego, w tym liofilizację.
3. Systemy komputerowe: Załącznik 11 i wytyczne FDA podkreślają potrzebę zatwierdzonych zapisów elektronicznych, bezpiecznego dostępu i identyfikowalności (dostosowanie do 21 CFR część 11).
4. Ewolucja wytycznych branżowych: ISPE i PDA opublikowały szczegółowe zalecenia dotyczące kontroli zanieczyszczeń, sterylności narzędzi i stosowania PAT do liofilizacji.
· Kontrola zanieczyszczeń: Organy regulacyjne oczekują minimalnego zaangażowania człowieka i widocznego CCS. Instalacje Lyopro muszą obsługiwać interfejsy ALUS, zatwierdzone interfejsy CIP/SIP i izolator/O-RABS.
· Integralność danych i automatyzacja: systemy SCADA muszą zapewniać niezmienne ścieżki audytu, bezpieczne zarządzanie użytkownikami i zapisy elektroniczne odpowiednie do inspekcji.
· Oczekiwania dotyczące walidacji: Większy nacisk na identyfikowalność DQ/IQ/OQ/PQ, zrozumienie procesu i demonstrowanie strategii kontroli zgodnie z ICH Q8–Q10.
· Cykl życia i łańcuch dostaw: Organy regulacyjne coraz częściej żądają dowodów potwierdzających wsparcie dostawcy w cyklu życia, dostępność części zamiennych i procesy kontroli zmian.
1. Wczesne dostosowanie URS: Zdefiniuj kontrolę zanieczyszczeń, część 11, i wymagania dotyczące walidacji w URS, aby uniknąć zmiany zakresu i przeróbek.
2. Projekt izolacji: Określ kompatybilność ALUS i zatwierdzone moduły transferu, jeśli spodziewane są operacje klasy A. Konfiguracje Lyopro-V można wstępnie opracować pod kątem integracji z izolatorem.
3. Planowanie SCADA i CSV: Wdrożenie architektur zgodnych z GAMP 5 i przygotowanie wyników walidacji systemu komputerowego podczas zakupów.
4. Walidacja oparta na ryzyku: Wykorzystaj dane DoE i PAT do ustalenia strategii kontroli i zmniejszonej zależności od nakazowych buforów czasu punktu końcowego.
5. Gotowość dokumentacji: Utrzymuj pełną dokumentację DQ/IQ/OQ, zapisy FAT/SAT i identyfikowalność części zamiennych w celu zapewnienia gotowości do kontroli.
Oczekiwania regulacyjne dotyczące liofilizacji w dalszym ciągu rosną w kierunku możliwej do wykazania kontroli procesu, zminimalizowanego ryzyka zanieczyszczenia i niezawodnej integralności danych. LYOMAC TECHNOLOGY LTD wspiera klientów poprzez projektowanie sprzętu, automatyzację, wsparcie w zakresie walidacji i usługi w zakresie cyklu życia, aby spełnić te zaktualizowane wymagania GMP.
Kontakt: sales@lyomac.com
Wybrane referencje (APA)
EMA. (2022). Załącznik 1 GMP UE: Produkcja sterylnych produktów leczniczych. Europejska Agencja Leków.
FDA. (2018). Integralność danych i zgodność z wytycznymi CGMP dla przemysłu. Amerykańska Agencja ds. Żywności i Leków.
ISPE. (2018). Przewodnik podstawowy: Zakłady produkujące produkty sterylne. Międzynarodowe Towarzystwo Inżynierii Farmaceutycznej.